Péptidos bajo 503A y 503B y qué significa una receta
Marco federal de EE. UU. revisado el 30 de septiembre de 2026.
Una receta no es una aprobación de la FDA, y el registro de una farmacia no autoriza a preparar cualquier péptido.
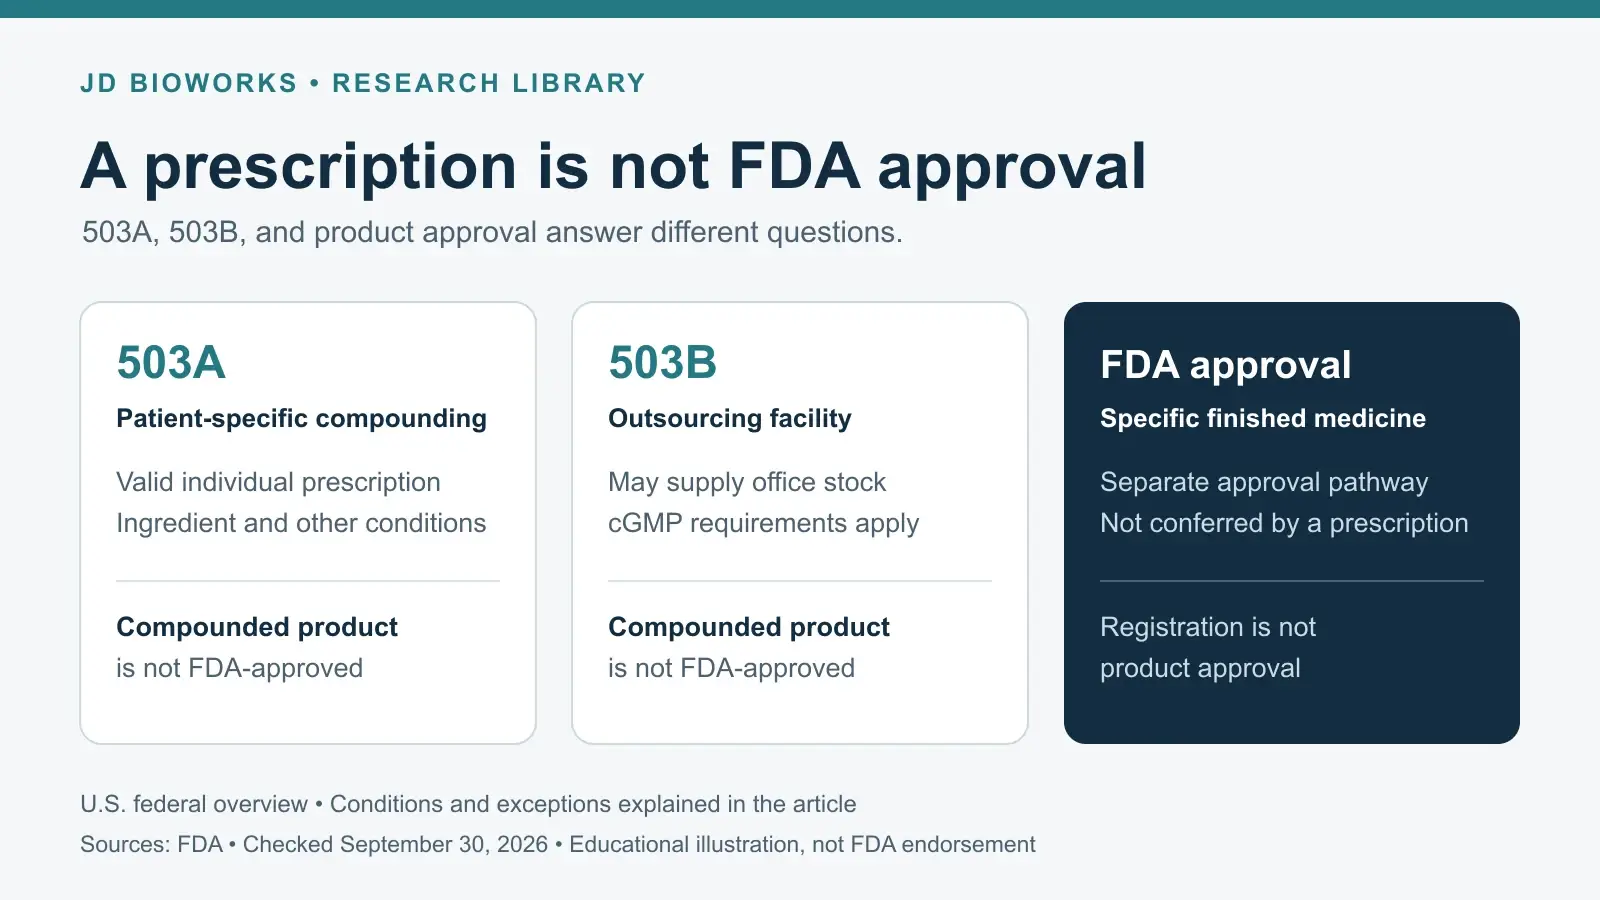
Las secciones 503A y 503B describen vías distintas para determinados medicamentos preparados por formulación magistral. Ninguna convierte un producto preparado de esta forma en un medicamento aprobado por la FDA. La formulación magistral puede atender una necesidad médica real, pero una receta individual es solo una parte de los requisitos aplicables. Preguntas y respuestas de la FDA sobre formulación magistral.
Esta distinción importa cuando una clínica, un servicio de telemedicina o un sitio web describe un péptido como «con receta», «de grado farmacéutico» o «procedente de un centro registrado ante la FDA». La pregunta útil no es solo si interviene un médico, sino qué producto exacto se suministra, quién lo elaboró y qué requisitos le corresponden.
¿Qué cambió el 30 de octubre de 2026?
El 30 de octubre de 2026, el Departamento de Salud y Servicios Humanos de EE. UU. (HHS) publicó un aviso sobre la disponibilidad de su política de discreción en la aplicación de las normas de elaboración de preparados con péptidos. El aviso describe un borrador sobre determinadas sustancias farmacológicas a granel conforme a la sección 503A mientras continúa el proceso normativo. Es independiente de las recomendaciones consultivas de julio y no significa que la FDA haya aprobado esos péptidos o preparados. Consulta el aviso publicado y documento completo del HHS en conjunto, incluidas sus condiciones y limitaciones.
Historical status note – October 16, 2026
¿Ha emitido la FDA una nueva política sobre formulación magistral de péptidos?
Estado de revisión comprobado el 16 de octubre de 2026. La Oficina de Información y Asuntos Regulatorios incluye la Política provisional de acceso para la formulación magistral con determinados péptidos como revisión regulatoria pendiente. Su registro identifica a la FDA como agencia, indica el 14 de octubre de 2026 como fecha de recepción y clasifica la etapa como «Aviso» (RIN 0910-ZD94). Leer el registro oficial de la revisión pendiente.
El registro no proporciona el texto de la política, una lista de péptidos ni una fecha de entrada en vigor. Esto informa del estado de ese trámite; no anuncia una aprobación de producto por la FDA ni concluye que ahora se pueda preparar un péptido concreto. La explicación del marco existente que sigue mantiene la fecha de revisión indicada del 30 de septiembre.
¿Cuál es la diferencia entre 503A y 503B?
Ambos números corresponden a secciones de la Ley Federal de Alimentos, Medicamentos y Cosméticos, no a dos niveles de aprobación de productos por la FDA.
| Pregunta | Sección 503A | Sección 503B |
|---|---|---|
| ¿Quién prepara el medicamento? | Un farmacéutico autorizado en una farmacia con licencia estatal o instalación federal, o un médico autorizado | Un farmacéutico autorizado, o alguien bajo su supervisión directa, en una instalación de elaboración externalizada |
| ¿Se requiere una receta individual? | Una receta válida para un paciente identificado; se permite preparación anticipada limitada bajo determinadas condiciones | La instalación puede suministrar recetas específicas para pacientes o existencias para consultorios sin una receta de un paciente identificado |
| ¿Se aplican los requisitos federales de buenas prácticas de fabricación vigentes? | Solo se puede obtener una exención si se cumplen todas las condiciones de 503A | Sí; 503B no contempla esa exención |
| ¿Esto convierte el medicamento preparado en un producto aprobado por la FDA? | No | No |
Fuentes: Comparación de la FDA de los requisitos legales y Explicación de la FDA de la legislación sobre formulación magistral.
La distinción sobre existencias para consultorios se refiere a cómo una instalación suministra medicamentos. No debe interpretarse como una exención general de los requisitos de atención al paciente, prescripción o legislación estatal.
La FDA describe a los colegios estatales de farmacia como los principales responsables de supervisar las farmacias con licencia estatal que operan bajo 503A, aunque también inspecciona algunas. La FDA tiene la responsabilidad principal sobre las instalaciones de elaboración externalizada, inspeccionadas según un programa basado en riesgos. Una supervisión diferente no demuestra que todos los productos de una categoría sean más seguros que todos los de la otra. Preguntas y respuestas de la FDA sobre formulación magistral.
¿Por qué una receta no resuelve la cuestión?
Una receta indica quién solicitó el medicamento para un paciente. Por sí sola, no responde si el ingrediente es apto para la vía de formulación magistral invocada ni si quien lo prepara cumple los demás requisitos.
La FDA explica que las exenciones de 503A y 503B dependen del cumplimiento de todas las condiciones aplicables. Los medicamentos que no reúnen los requisitos siguen sujetos a los requisitos de los medicamentos fabricados convencionalmente. La comparación de la agencia no es una exposición exhaustiva de todas las condiciones. Comparación legal de la FDA.
Para el lector, esto significa separar tres preguntas:
- Aprobación del producto: ¿Este medicamento terminado exacto está aprobado por la FDA?
- Fundamento para la formulación magistral: Si se prepara por formulación magistral, ¿qué vía y normas actuales sobre ingredientes se aplican?
- Evidencia: ¿Qué respalda el beneficio concreto anunciado?
Una respuesta firme a una pregunta no resuelve las otras dos.
¿Qué ingredientes pueden utilizarse bajo 503A?
Cuando se parte de una sustancia farmacéutica a granel, es decir, del principio activo y no de un medicamento terminado, 503A establece una secuencia concreta de requisitos sobre ingredientes.
La sustancia debe cumplir una monografía aplicable de la Farmacopea de Estados Unidos o del Formulario Nacional, si existe, y el capítulo pertinente de la USP sobre formulación magistral. Si no hay una monografía aplicable, debe ser un componente de un medicamento aprobado por la FDA. Si no se aplica ninguna de esas vías, debe figurar en la lista de sustancias a granel de 503A elaborada por la FDA.
El ingrediente a granel también necesita un certificado de análisis válido y debe proceder de un fabricante registrado conforme a la disposición federal aplicable. La disposición del prescriptor a emitir una receta no sustituye estos requisitos. Explicación de la FDA sobre sustancias a granel bajo 503A.
¿Por qué son diferentes las normas sobre ingredientes de 503B?
Para preparar a partir de sustancias a granel bajo 503B, el ingrediente generalmente debe figurar en la lista de sustancias a granel por necesidad clínica de la FDA, o el medicamento elaborado con él debe figurar en la lista de escasez de medicamentos de la FDA en el momento de la preparación, distribución y dispensación.
También existen requisitos de certificado de análisis válido del ingrediente, fabricante registrado y cumplimiento de una monografía reconocida aplicable. Ser un ingrediente de un medicamento aprobado no constituye, por sí solo, la misma vía bajo 503B que puede constituir bajo 503A. Explicación de la FDA sobre sustancias a granel bajo 503B.
Por tanto, «nuestro proveedor es 503B» no responde por completo si ese proveedor puede preparar un péptido determinado a partir de una sustancia a granel.
¿Qué significan las categorías 1, 2 y 3 de 503A de la FDA?
La FDA también tiene políticas provisionales de aplicación mientras evalúa determinadas sustancias propuestas. Bajo condiciones específicas, la agencia señala que no prevé adoptar medidas respecto de sustancias de la categoría 1. Esta categoría no equivale a inclusión en la lista definitiva ni a aprobación de un producto.
La categoría 2 se refiere a riesgos importantes de seguridad identificados; la categoría 3, a información de respaldo insuficiente. Ninguna recibe la política de la categoría 1. Son distinciones de política de aplicación, no tres grados de medicamentos aprobados por la FDA. Guía provisional de la FDA sobre 503A de enero de 2025, Explicación de la FDA de la política provisional de 503B.
La recomendación de un comité asesor es otro paso independiente. La reunión de la FDA de julio de 2026 sobre péptidos trató de sustancias consideradas para la lista 503A . La FDA describe expresamente las recomendaciones asesoras como no vinculantes. Por tanto, una recomendación sobre 503A no debe describirse como autorización de 503B ni como aprobación de un medicamento por la FDA. Registro de la reunión de julio de la FDA.
Para conocer los antecedentes de esa reunión, consulta nuestra explicación de la votación de la FDA sobre formulación magistral de péptidos.
¿Dónde encajan BPC-157 y TB-500?
En la revisión del 30 de septiembre de este artículo, ni BPC-157 ni TB-500 aparecían en la lista definitiva de 503A de 21 CFR 216.23 ni en la lista publicada por la FDA de sustancias a granel de 503B.
La página actual de seguridad de la FDA trata ambos entre las sustancias cuyas propuestas fueron retiradas. Para BPC-157, identifica inquietudes sobre reacciones inmunitarias, impurezas peptídicas y caracterización del ingrediente, con información de seguridad insuficiente. Para TB-500, identifica el fragmento de timosina beta-4 LKKTETQ y describe información limitada sobre seguridad humana. Esa identidad importa: un nombre comercial por sí solo no basta para establecer qué sustancia se ofrece. Información de seguridad de la FDA sobre sustancias a granel.
No conviertas estos hallazgos en una afirmación de que todas las clínicas infringen la ley. Pero tampoco trates «me lo recetó mi médico» o «el comité lo votó» como prueba de un fundamento válido para la formulación magistral. Pide al proveedor y a la farmacia dispensadora que identifiquen la formulación exacta y el fundamento actual en el que se apoyan. Una evaluación legal de un caso concreto requiere más información que el nombre comercial del producto.
Ni siquiera la inclusión en la lista definitiva implica respaldo de la FDA a un medicamento: la regulación de 503A advierte expresamente que no se deben presentar los productos preparados con sustancias incluidas como aprobados o respaldados por la FDA. 21 CFR 216.23.
¿Qué ocurre con la semaglutida, la tirzepatida y los compuestos más nuevos?
La presencia de un ingrediente en un producto aprobado por la FDA no elimina las restricciones de todas sus versiones preparadas por formulación magistral.
La aclaración de la FDA del 1 de abril de 2026 explica la restricción de 503A sobre preparar regularmente o en cantidades excesivas productos que sean esencialmente copias de medicamentos comercializados. Es pertinente una determinación documentada del prescriptor de que un cambio produce una diferencia significativa para un paciente identificado; llamar al producto «personalizado» no equivale a ello.
La misma actualización explica que añadir otro ingrediente, como vitamina B12, no evita automáticamente la restricción sobre copias. También señala que, en esa actualización, la semaglutida y la tirzepatida no estaban en la lista de sustancias a granel de 503B ni en la lista de escasez de la FDA. Son declaraciones fechadas, no una promesa de que la escasez o las políticas nunca puedan cambiar. Aclaración de la FDA sobre formulación magistral de GLP-1.
La FDA también advierte que algunos compuestos relacionados con GLP-1 no aprobados no son ingredientes legales para la formulación magistral. Consulta la declaración actual de la FDA sobre medicamentos GLP-1 no aprobados para conocer las sustancias mencionadas y su alcance. Esa declaración se refiere a formulación magistral; no debe confundirse con el acceso en un estudio de investigación autorizado.
¿«Fuera de indicación» es otra forma de llamar a un péptido no aprobado?
No. La explicación de la FDA sobre prescripción fuera de indicación parte de un medicamento aprobado por la FDA. Un profesional sanitario generalmente puede prescribir ese medicamento aprobado para un uso no aprobado cuando sea médicamente apropiado, aunque la FDA no haya determinado su seguridad y eficacia para ese uso.
Esto difiere de afirmar que cualquier sustancia química de investigación no aprobada se convierte en un medicamento aprobado al recetarse. El uso fuera de indicación, los medicamentos preparados por formulación magistral y los medicamentos en investigación son categorías diferentes y no deben mezclarse en una explicación comercial. Explicación de la FDA sobre uso fuera de indicación.
¿«Registrado ante la FDA» significa que la instalación o el medicamento están aprobados?
No. La FDA indica que el registro de una instalación de elaboración externalizada significa que recibió la información de registro requerida. No significa que la instalación esté aprobada por la FDA, que cumpla las buenas prácticas de fabricación vigentes ni que todos sus productos satisfagan las condiciones de las exenciones de 503B.
El registro y una inspección tampoco establecen que todos los lotes futuros vayan a cumplir los requisitos. Preguntas y respuestas de la FDA sobre registro de instalaciones de elaboración externalizada.
Solicita el nombre y la ubicación exactos de la instalación, no solo la marca de la clínica, y compáralos con el directorio de instalaciones de elaboración externalizada registradas de la FDA. El directorio incluye información de registro, inspecciones, retiradas y medidas relacionadas; esos datos requieren contexto, no una simple insignia de «aprobado».
¿Qué demuestra un certificado de análisis?
Un certificado de análisis documenta pruebas y resultados concretos del material identificado en el informe. No otorga aprobación de la FDA ni establece, por sí solo, que un medicamento terminado reúna los requisitos de una exención de formulación magistral.
Por ejemplo, un resultado de pureza cromatográfica no es un resultado de esterilidad. Nuestra guía sobre lo que pueden y no pueden demostrar los análisis de péptidos explica por qué identidad, pureza, cantidad, esterilidad y endotoxinas son cuestiones separadas.
La FDA exige un certificado de análisis válido para ingredientes a granel en ambas vías, pero sus normas incluyen condiciones adicionales. Por tanto, «tenemos un certificado de análisis» es un punto de partida documental, no toda la respuesta regulatoria. Comparación legal de la FDA.
¿Puede una clínica hacer afirmaciones médicas porque interviene un médico?
Las afirmaciones médicas siguen necesitando evidencia. La guía de productos sanitarios de la FTC señala que las afirmaciones sobre beneficios para la salud y seguridad requieren respaldo científico apropiado. Los testimonios no lo sustituyen, y los hallazgos en animales o laboratorio por sí solos no establecen un beneficio anunciado en personas.
Pregunta si la evidencia citada se refiere a la misma sustancia, formulación, población y resultado anunciados. Un estudio de un ingrediente no respalda necesariamente una afirmación sobre un producto combinado. Guía de cumplimiento de la FTC para productos sanitarios.
Siete preguntas antes de aceptar una explicación sobre péptidos
Utiliza estas preguntas para solicitar detalles, no para autodiagnosticarte ni decidir la situación legal de una clínica mediante una lista.
- ¿Cuál es el producto exacto? Solicita el nombre del ingrediente, la forma química, la formulación y el fabricante, no solo «BPC», «TB» o un apodo de una mezcla.
- ¿El medicamento terminado está aprobado por la FDA o se prepara por formulación magistral? Si se afirma que está aprobado, pide el producto exacto y su registro de aprobación de la FDA.
- ¿Quién lo elaboró realmente? Obtén el nombre y la ubicación física de la farmacia dispensadora o de la instalación de elaboración externalizada.
- ¿Qué marco se aplica? Pregunta si el proveedor se basa en 503A, 503B o una vía independiente de investigación, y qué fundamento actual sobre ingredientes corresponde.
- ¿Cuál es la justificación específica del paciente? Para 503A, pregunta cómo se relacionan la receta y, cuando corresponda, una determinación de diferencia significativa con tus circunstancias concretas.
- ¿Qué documentación respalda la calidad? Pregunta qué registros corresponden al ingrediente y cuáles a la preparación terminada. No sustituyas todas las demás preguntas de calidad por un porcentaje de pureza.
- ¿Qué respalda el beneficio anunciado? Solicita evidencia original en humanos y una explicación clara de sus limitaciones, en lugar de testimonios o un resumen de redes sociales.
Estas preguntas ayudan a revelar si el proveedor explica el producto real o se apoya en etiquetas tranquilizadoras.
Los materiales de investigación no son una vía alternativa de prescripción
La FDA ha advertido sobre productos etiquetados falsamente para investigación mientras se venden para uso humano con instrucciones de dosificación. Una etiqueta de uso exclusivo para investigación no resuelve ese conflicto. Advertencia de la FDA sobre GLP-1 no aprobados.
JD BioWorks suministra materiales para investigación de laboratorio cualificada, no para tratamientos con receta. Esta guía no invita a sustituir medicamentos recetados por productos de investigación.
La conclusión es sencilla: verifica por separado el producto, el fabricante, la vía aplicable y la evidencia. Una receta, un registro, un certificado de análisis y una votación asesora responden a preguntas diferentes.
Este artículo explica información federal de EE. UU. disponible públicamente y revisada el 30 de septiembre de 2026. No es asesoramiento médico o jurídico individual, una determinación sobre un proveedor concreto ni una descripción exhaustiva de los requisitos federales y estatales. Las regulaciones, las listas y las políticas de aplicación pueden cambiar. Los productos de investigación de JD BioWorks no son para uso humano ni veterinario.